
简体中文

Q Q:800 176 181
电话:400-167-8986
手机1: 156 0710 7566
手机2:185 1867 6727
订货:order@genenode.com
技术:service@genenode.com
网址:www.genenode.com
官方微信:

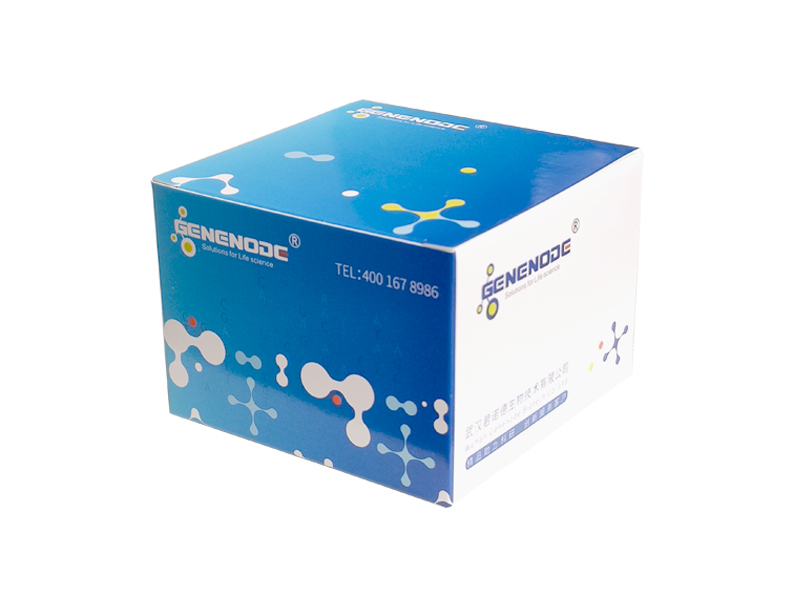
微量真菌RNA提取试剂盒(离心柱型,gDNA Eraser)
产品编号:RM2121
产品规格:50T
产品价格:1560
包装:盒
储存条件:4℃
微量真菌RNA提取试剂盒(离心柱型,gDNA Eraser)
Micro Fungus RNA Extraction Kit with gDNA Eraser(SpinColumn)
一.试剂盒组成、储存、稳定性:
| Contents | Storage |
RM2121-20 20T |
RM2121-50 50T |
| 裂解液 Buffer PLB | 室温 | 25 mL | 50 mL |
| 裂解液 Buffer RLT Plus | 室温 | 12.5mL | 25mL |
| 去蛋白液 Buffer RW1 | 室温 | 20 mL | 40 mL |
| 漂洗液 Buffer RW | 室温 | 5 mL | 10 mL |
| 第一次使用前按说明加指定量乙醇 | |||
| RNase-free H2O | 室温 | 10 mL | 10 mL |
|
基因组DNA清除柱 和收集管 |
室温 | 20 | 50 |
| RNase-free吸附柱SpinRA和收集管 | 室温 | 20 | 50 |
五.产品特点:
1.离心吸附柱内硅基质膜全部采用优质特制吸附膜,柱与柱之间吸附量差异极小。
2.不需要使用有毒的苯酚,氯仿等试剂,也不需要乙醇沉淀等步骤。
3.快速,简捷,单个样品操作一般可在25分钟内完成。
4.基因组DNA清除柱技术确保有效清除gDNA残留,得到的RNA不需要DNase消化,可直接用于PCR、荧光定量PCR等实验。
5.多次柱漂洗确保高纯度,OD260/OD280典型的比值达1.9~2.2(100%纯的RNA比值一般是2.2左右)。
六.适用范围:
适用于快速提取真菌组织样品总RNA,使用独有基因组DNA清除柱技术确保有效清除gDNA残留,不需要使用DNase消化,RNA可直接用于反转录PCR,荧光定量PCR。
七.注意事项:
1.本产品仅用于科研,禁止用于医药、临床医疗、食品和化妆品等用途。
2.所有的离心步骤均在室温完成,使用转速可以达到13,000 rpm的传统台式离心机,如Eppendorf 5415C 或者类似离心机。
3.样品绝对不要超过基因组吸附柱SpinDA和RNA吸附柱SpinRA处理能力,否则造成DNA残留或产量降低。开始摸索实验条件时,如果不清楚样品DNA/RNA含量时宁可使用较少的样品处理量,将来根据样品试验情况增加或者减少处理量。
4.裂解液Buffer RLT Plus和去蛋白液Buffer RW1中含有刺激性化合物,操作时要戴乳胶手套,避免沾染皮肤,眼睛和衣服。若沾染皮肤、眼睛时,要用大量清水或者生理盐水冲洗。
5.预防RNase污染,应注意以下几方面:
1)经常更换新手套。因为皮肤经常带有细菌,可能导致RNase污染。
2)使用无RNase的塑料制品和枪头避免交叉污染。
3)RNA 在裂解液Buffer RLT Plus 中时不会被RNase降解。但提取后继续处理过程中应使用不含RNase的塑料和玻璃器皿。玻璃器皿可在150℃烘烤4小时,塑料器皿可在0.5 M NaOH 中浸泡10分钟,然后用水彻底清洗,再灭菌,即可去除RNase。
4)配制溶液应使用无RNase 的水。(将水加入到干净的玻璃瓶中,加入DEPC至终浓度0.1%( v/v),37℃放置过夜,高压灭菌。)
6.关于DNA 的微量残留:一般说来任何总RNA提取试剂在提取过程中无法完全避免DNA的微量残留,本公司由于采取了独特的缓冲体系和选择了特殊吸附能力的吸附膜,在大多数RT-PCR 扩增过程中极其微量的DNA残留(一般电泳EB染色紫外灯下观察不可见)影响不是很大,如果要进行严格的mRNA表达量分析如荧光定量PCR,我们建议在进行模板和引物的选择时:
1)选用跨内含子的引物,以穿过mRNA中的连接区,这样DNA就不能作为模板参与扩增反应。
2)选择基因组DNA和cDNA上扩增的产物大小不一样的引物对。
3)将RNA提取物用RNase-free的DNase I 处理。还可以用于DNase I处理后的RNA清洁纯化试剂盒(RNAclean),请联系我们索取操作说明书。
4)在步骤去蛋白液Buffer RW1漂洗前,直接在吸附柱SpinRA上进行DNase I处理。请联系我们索取具体操作说明书。
7.RNA 纯度及浓度检测:
1)完整性:RNA可用普通琼脂糖凝胶电泳 (电泳条件:胶浓度1.2%;0.5×TBE电泳缓冲液;150v,15分钟)检测完整性。由于细胞中70%-80%的RNA为rRNA,电泳后UV下应能看到非常明显的rRNA 条带。动物rRNA 大小分别约为5 kb 和2 kb,分别相当于28S 和18S rRNA。动物RNA 样品中最大rRNA 亮度应为次大rRNA亮度的1.5-2.0倍,否则表示RNA 样品的降解。出现弥散片状或条带消失表明样品严重降解。
2)纯度:OD260/OD280 比值是衡量蛋白质污染程度的指标。高质量的RNA,OD260/OD280读数(10mMTris, pH7.5)在2.1-2.2 之间(100%纯的RNA比值一般是2.2左右,很多公司无法达到这个标准,所以1.9-2.0就凑合使用了,但是我们的产品标准一般可以达到2.1-2.2)。OD260/OD280 读数受测定所用溶液的pH值影响。同一个RNA样品,假定在10mM Tris,pH7.5 溶液中测出的OD260/OD280读数1.8-2.1之间,在水溶液中所测读数则可能在1.5-1.9之间,但这并不表示RNA不纯。
3)浓度:取一定量的RNA提取物,用RNase-free 水稀释n倍,用RNase-free水将分光光度计调零,取稀释液进行OD260, OD280 测定,按照以下公式进行RNA浓度的计算:终浓度(ng/μL)= (OD260)×(稀释倍数n)×40。
八.操作步骤:(实验前请先阅读注意事项)
提示:
第一次使用前请先在漂洗液Buffer RW瓶加入指定量无水乙醇!
取1 mL裂解液Buffer PLB至离心管内(如果PLB有析出或者沉淀需先置于65°C水浴重新溶解),在裂解液Buffer PLB中加入5% β-巯基乙醇(1 mL PLB加50 μL β-巯基乙醇)。颠倒混匀后65°C水浴中预热。多个样品按照比例放大准备。
1.直接研磨法(实验室无液氮情况下或者柔软易研磨真菌样品推荐此法):
a. 新鲜真菌组织或者冰冻保存样品称重后取100-200 mg(水分少的样品可加100-150 mg)迅速剪成小块放入研钵,加入1 mL PLB(已加有β-巯基乙醇)室温下充分研磨成匀浆,注意应该迅速研磨让组织和裂解液Buffer PLB立刻充分接触以抑制RNA酶活性。β-巯基乙醇是裂解液Buffer PLB的关键成分,必要的时候可以提高终浓度到10-20%。如果特别复杂植物,可以尝试在裂解液中加入PVP40至终浓度2%。
b. 将裂解物转入离心管,立即剧烈振荡15秒,短时放回 65°C水浴中(5-10 min),中间偶尔颠倒1-2次帮助裂解。13,000 rpm离心5-10 min,沉淀不能裂解的碎片。
c. 取裂解物上清(在不超过基因组DNA清除柱能力的情况下可以取更多的上清,这样可以提高产量)转到一个新离心管。加入上清体积一半的无水乙醇(0.5体积),此时可能出现沉淀,但是不影响提取过程,立即吹打混匀,不要离心。若上清表面有漂浮物,用吸头挑开吸取下面液体即可。
d. 立刻接操作步骤的步骤3。
2.液氮研磨法(适用广泛提取复杂难破碎,易降解样品时推荐此法):
a. 液氮中研磨新鲜或-70°C冷冻的材料至细粉。
b. 转移100-200 mg细粉加至预热的裂解液Buffer PLB(已加有β-巯基乙醇)离心管中。立即剧烈涡旋30-60秒或者用吸头吹打混匀裂解直得到满意匀浆结果(或者电动匀浆30秒),可以剪切DNA,降低粘稠度和提高产量。
c. 短时放回65°C水浴中(5-10 min),中间偶尔颠倒1-2次帮助裂解。
d. 将裂解物13,000 rpm离心10分钟,沉淀不能裂解的碎片。
e. 取裂解物上清(在不超过基因组DNA清除柱能力的情况下可以取更多的上清,这样可以提高产量)转到一个新离心管。加入上清体积一半的无水乙醇(0.5体积),此时可能出现沉淀,但是不影响提取过程,立即吹打混匀,不要离心。若上清表面有漂浮物,用吸头挑开吸取下面液体即可。
f. 立刻接操作步骤3。
3.将混合物(每次小于750 μL,多可以分两次加入)加入一个基因组清除柱中,(清除柱放入收集管中)13,000 rpm离心1 min,弃掉废液。确保离心后液体全部滤过去,膜上没有残留,如有必要,可以加大离心力和离心时间。
4.将基因组DNA清除柱子放在一个干净2 mL离心管内,在基因组清除柱内加500μL裂解液Buffer RLT Plus,13,000 rpm离心30秒,收集滤液(RNA在滤液中),用微量移液器较精确估计滤过液体积(通常为450-500 μL左右,滤过时候损失体积应该减去),加入0.5倍体积的无水乙醇,此时可能出现沉淀,但是不影响提取过程,立即吹打混匀,不要离心。
5.立刻将混合物(每次小于750 μL,多可以分两次加入)加入一个吸附柱SpinRA中,(吸附柱放入收集管中)13,000 rpm离心1 min,弃掉废液。确保离心后液体全部滤过去,膜上没有残留,如有必要,可以加大离心力和离心时间。
6.加入700 μL去蛋白液Buffer RW1,室温放置1分钟,13,000 rpm离心30秒,弃掉废液。
7.加入500 μL漂洗液Buffer RW(请先检查是否已加入无水乙醇!),13,000 rpm离心30秒,弃掉废液。
8.再次加入500 μL Buffer RW(请先检查是否已加入无水乙醇!),13,000 rpm离心3分钟,尽量除去漂洗液,以免漂洗液中残留乙醇抑制下游反应。
9.小心的取出吸附柱SpinRA(不要让吸附柱SpinRA碰到收集管里面的废液),放入一个RNase free离心管中,根据预期RNA产量在吸附膜的中间部位加20-30 μL RNase free water(70-90℃水浴加热可提高产量),室温放置1分钟,12,000 rpm 离心1分钟。
如果预期RNA产量>30 μg,加20-30 μL RNase free water重复步骤9,合并两次洗液,或者使用第一次的洗脱液加回到吸附柱重复步骤一遍(如果需要RNA浓度高)。洗脱两遍的RNA洗脱液浓度高,分两次洗脱合并洗脱液的RNA产量比前者高15–30%,但是浓度要低,用户根据需要选择。


官方微信
联系电话
15607107566/18518676727
即时通讯
QQ:800176181/1195537948
电子邮箱
order@genenode.com
联系地址
湖北省武汉市长江新区余泊北路99号
阳逻港华中国际产业园C区C5-1
武汉君诺德生物技术有限公司 版权所有 鄂ICP备2021022499号-1